

Dépistage par HPTLC-densitométrie et identification en masse de la contamination par des agents blanchissants fluorescents dans la farine de céréales
Mar 22, 2022
Contact : Audrey Hu Whatsapp/hp : 0086 13880143964 E-mail :audrey.hu@wecistanche.com
Yisheng Chen1,2 & Caihong Huang1,2 & Xueming Xu
Résumé
Au cours des dernières années, les problèmes de sécurité alimentaire liés à laagents de blanchiment fluorescentsà partir de matériaux d'emballage. Ici, nous avons rapporté le développement d'une méthode facile et fiable adaptée à la quantification et à l'identification à haut débit de deux agents de blanchiment fluorescents courants (FWA 184 et FWA 367) dans les produits céréaliers (farine de blé et de riz), plate-forme de haute performance mince- chromatographie en couche. Tout d'abord, la préparation et le nettoyage des échantillons ont été rapidement réalisés via une extraction solide-liquide optimisée. Les extraits et l'étalon de référence ont été simultanément séparés sur des plaques de gel de silice, en utilisant le mélange de toluène et d'acétate d'éthyle (10/0,3, v/v) comme phase mobile. Ensuite, une quantification rapide a été réalisée par densitométrie en mode fluorescent (365HPTLCen tant que plate-forme analytique polyvalente peut atteindre un équilibre idéal entre le débit, la simplicité et la détectabilité, donc particulièrement adapté à l'analyse alimentaire orientée écran.
Mots clés HPTLC. Densitométrie.Agents de blanchiment fluorescents
Cistanche a un effet blanchissant sur la peau
Introduction
Ces dernières années ont vu le boom des matériaux d'emballage alimentaire. D'autre part, les problèmes de sécurité alimentaire associés aux matériaux d'emballage ont également attiré l'attention du monde entier. Parmi les produits chimiques dangereux pouvant provenir de ces matériaux,agents de blanchiment fluorescents(FWA) ont suscité un intérêt particulièrement élevé. Les molécules de FWA étaient capables d'absorber le rayonnement et d'émettre simultanément des lumières visibles. Une telle transformation peut compenser la couleur jaune des substances, entraînant une impression blanche intensifiée. En tant que tels, les matériaux incorporés aux FWA ont été intensivement pris en compte pour les emballages alimentaires. Surtout pour les produits céréaliers, un tel emballage a été favorablement utilisé pour accroître l'attractivité et l'acceptation des consommateurs. Par exemple, des niveaux anormalement élevés deFWAavait été trouvé dans le carton de pop-corn et de nouilles instantanées (Jiang et al. 2015). En conséquence, les FWA ont migré dans les aliments céréaliers et entraîné une contamination, posant un nouveau défi pour la santé publique.
Il y a des décennies, la stabilité remarquablement élevée deFWAavait suscité de vives inquiétudes quant à leur toxicité potentielle. Bien que l'impact réel des FWA sur la santé humaine n'ait pas encore été concluant, leur toxicité pour le développement et leur effet d'altération de l'expression génique chez des animaux modèles avaient été mis en évidence expérimentalement (Belliveau et al. 1990; Jung et al. 2012) .En ce qui concerne ces risques potentiels, les autorités de sécurité alimentaire du monde entier avaient stipulé des restrictions et des limites pour les FWA migrant dans les matériaux en contact avec les aliments.
Dans le but de mettre en œuvre ces normes législatives, un large éventail de méthodes analytiques, principalement basée sur l'inspection par fluorescence UV ou la chromatographie sur colonne (HPLC et électrophorèse capillaire), avait été proposée pour la détection des FWA (Jiang et al. 2015 ; Wu et al. 2018) . Mais du point de vue de la pratique, toutes ces méthodes existantes n'étaient pas adaptées au principe d'un dépistage rentable et fiable. Par exemple, la méthode d'inspection par fluorescence UV souffrait beaucoup d'une mauvaise sélectivité. Pendant ce temps, l'analyse basée sur des systèmes de chromatographie sur colonne affichait un manque remarquable de simplicité et de rentabilité. Au contraire, la chromatographie sur couche mince à haute performance (HPTLC) ouvrait un nouvel horizon de la méthodologie de dépistage des aliments. De nombreuses méthodes axées sur le dépistage basées surHPTLCavait été développé et appliqué dans l'analyse de divers composants alimentaires, faisant preuve d'une flexibilité inégalée tout en comblant idéalement l'écart entre l'aspect de la simplicité, de la spécificité et de la fiabilité (Galarce-Bustos et al. 2019 ; Li et al. 2018 ; Mikropoulou et al. 2019 ; Pedan et al. 2018 ; Premarathneet al. 2018 ; Stanek et al. 2019 ; Sun et al. 2018). De cette façon, de nombreux échantillons (jusqu'à 40) peuvent être analysés simultanément avec une tolérance de matrice presque illimitée, car chacune des plaques était jetable (Li et al. 2019). Cela impliquait que la demande de nettoyage des échantillons et de maintenance des instruments pouvait être remarquablement économisée. En application de l'inspection visuelle, la densitométrie a permis une mesure précise et précise des résultats de séparation sur plaque HPTLC (Lebot et al. 2020). Avec le développement rapide des technologies de césure, le principal avantage de HPTLC était qu'il peut être utilisé comme une plate-forme assemblant efficacement la convivialité d'outils analytiques puissants, comme la spectroscopie Raman à surface améliorée (Kang et al. 2019;Qu et al. 2018; Wang et al. 2018a, b), biocapteur (AgatonovicKustrin et al. 2020 ; Chen et al. 2020a, b ; Choma et Grzelak2011 ; Galarce-Bustos et al. 2019), analyse d'image/chimiométrie (Rejšek et al. 2016 ; Xu et Liu 2021 ; Xu et al. 2019), et détection de masse (Wang et al. 2018a, b). En tant que tel, HPTLC était une boîte à outils polyvalente particulièrement adaptée aux tâches de dépistage.
Dans ce contexte, l'objectif de ce travail était de développer une méthode de criblage facile et sensible pour les FWA dans différents échantillons de farine de céréales, basée sur la combinaison deHPTLC, densitométrie fluorescente (FLD) et spectrométrie de masse (MS). Après le développement de la méthode, ses performances ont été validées à la fois quantitativement et qualitativement, démontrant substantiellement sa réelle supériorité en tant qu'outil de dépistage facile.
Matériaux et méthodes
Matériaux
Standards of FWA184 (2,5-bis(5′-tert-butyl-2-benzoxazolyl) thiophene, CAS 7128-64-5, > 99% purity) and FWA367 (1,4-bis(2-benzoxazolyl) napthalene, CAS 5089-22-5, >98 pour cent de pureté) ont été achetés chez Aladdin (Shanghai, Chine). Les solvants organiques et les produits chimiques de qualité analytique provenaient de Sigma Aldrich (Shanghai, Chine). Les plaques de gel de silice60 F254 (qualité analytique, épaisseur de couche 0,1 mm, taille 10 × 20 cm, numéro de série 1.05729.0001) provenaient de Merck (Darmstadt, Allemagne). Six échantillons de céréales vierges dont trois échantillons de farine de blé et trois échantillons de farine de riz ont été achetés au supermarché local. En dehors de cela, des échantillons de farine de blé et de riz avec une contamination FWA confirmée ont été fournis par le centre alimentaire des douanes de Shenzhen.

extrait de cistanche tubulosa
Solutions standards
Des solutions mères ({{0}}.01 mg/mL) de FWA 184 et FWA 367 ont été préparées dans de l'acétate d'éthyle, séparément ou en mélange, et conservées au réfrigérateur (4 degrés). Les solutions de travail pour l'établissement des courbes d'étalonnage ont été préparées en diluant encore les solutions mères à 0,0001 mg/mL.
La préparation des échantillons
Pour extraire les analytes des échantillons de céréales, l'acétate d'éthyle, l'acétone et leurs mélanges (rapport de mélange, v/v, 10/0, 6/4, 4/6 et 0 /10) ont été testés comme solvant d'extraction. En bref, un échantillon de farine de 5 g de céréales a été mélangé avec 20 mL de solvant d'extraction ; si nécessaire, 100 ou 50 μL de solutions mères (0,01 mg/mL) d'étalons FWA ont été enrichis dans le mélange d'extraction d'échantillons à blanc, ce qui a donné 200 ou 100 ug/kg d'échantillons artificiels. contamination. Après traitement d'un bain à ultrasons à 30 degrés pendant 5 minutes, la suspension a été séparée par centrifugation pendant 5 minutes à 4 degrés. Après cela, 1 ml de surnageant a été soigneusement pipeté dans une seringue de 5 ml et filtré à travers une membrane en nylon de 0,45-μm pour éliminer les particules solides, afin d'éviter le blocage de l'aiguille.
Étapes HPTLC
Des extraits d'échantillons et des étalons de référence ont été pulvérisés sous forme de bandes de 6- mm surHPTLCplaques par un échantillonneur semi-automatique Linomat 5 (CAMAG, Suisse) équipé d'une seringue 100-μL, à la vitesse de livraison à 100 nL/s et 0.2 μL pré-dosage. Le réseau de bandes était initialement à 15 mm du bord gauche et à 10 mm du bas, avec l'intervalle calculé automatiquement les uns des autres. Les volumes d'application étaient de 10 μL pour les extraits d'échantillons à blanc et dopés ; pour établir la courbe d'étalonnage, 1, 5, 10, 15 ou 20 μL de solution de travail (0,0001 mg/mL) ont été appliqués, ce qui a entraîné des concentrations de gradient à 100, 500, 1 000, 1 500 et 2 000 pg/bande, respectivement. Entre chaque prélèvement, la seringue a été rincée manuellement avec de l'acétate d'éthyle pur deux fois entre chaque application pour éviter toute contamination croisée. Après application, la plaque a été chauffée par un réchauffeur TLC III (CAMAG, Suisse) à 60 degrés pendant 2 minutes pour éliminer les résidus de solvant dans les bandes d'application. La chromatographie a été automatiquement effectuée avec ADC-2(CAMAG, Suisse), afin de réaliser une séparation reproductible. Tout d'abord, les deux tranchées de la chambre de développement ont été remplies d'une phase stationnaire consistant en 10 ml de toluène et 0,3 ml d'acétate d'éthyle. Avant de plonger le fond de la plaque dans la phase mobile, il y a eu un contrôle de la sécheresse de 5 min en faisant barboter une solution aqueuse saturée de MgCl2 jusqu'à une humidité relative finale de 33 %, 10 min de saturation du réservoir et 10 min de préconditionnement de la plaque. La distance de migration de la ligne de front du solvant a été fixée à 50 mm.

Documentation des plaques et densitométrie
Après le développement, des images numériques de la plaque développée ont été documentées par un système d'imagerie DD70 (Biostep, Allemagne) intégré à un appareil photo numérique Sony EOS700D éclairé par des lampes UV de 366 nm. Ensuite, les résultats de la séparation ont été évalués densitométriquement par un scanner TLC 3 (CAMAG, Suisse). Pour localiser la longueur d'onde de travail de la densitométrie, les spectres d'excitation de l'analyte déposé sur la plaque de gel de silice ont été profilés en continu de 220 à 400 nm en utilisant la lampe D2 & W, avec un filtre optique K400. Le balayage quantitatif a été effectué avec des paramètres généraux : mode fluorescent, lampe au mercure, longueur d'onde d'excitation 365 nm, filtre optique K400, dimension de micro-fente de 3,00 × 0,30 mm, vitesse de balayage de 100 μm/s et résolution des données de 100 μm/pas. Le fonctionnement instrumental et le traitement des données ont été contrôlés par le logiciel winCATS version 1.4.4.

bénéfice deextrait de cistanche tubulosa
HPTLC-MS
Suite aux mesures FLD, les bandes positives ont été en outre identifiées par leurs empreintes MS, médiées par une interface TLC-MS (CAMAG). Pilotées par une pompe quaternaire, les bandes ciblées visualisées sous un éclairage de 366 nm ont été éluées avec un flux d'acétonitrile contenant 0,1 % d'acide formique, à raison de 0,2 mL/min pendant 60 secondes. Directement, l'éluant a été injecté dans une source d'électronébulisation et simultanément analysé par un spectromètre de masse triple quadripôle (Quattro Premier XE, Waters). L'acquisition de données MS à balayage complet a été effectuée en mode ESI plus avec les paramètres suivants : les tensions capillaires sont de 3,5 kV, les tensions de cône sont de 50 V, la température de la source d'ions de 100 degrés, la température de désolvatation de 400 degrés, le débit de gaz de désolvatation de 700 L/h et débit de gaz conique 50 L/h. Les spectres ont été enregistrés dans les gammes de 50 à 1000 m/z.
Résultats et discussion
Optimisation de la chromatographie
Concernant la faible polarité des composés ciblés, l'optimisation de la phase mobile a commencé par des essais avec différents solvants hydrophobes (dont l'acétone, le toluène, l'hexane et l'éther de pétrole) et leurs mélanges. À partir du criblage initial, le toluène seul s'est avéré donner une résolution suffisante des composés ciblés à partir de matrices d'échantillons interférentes qui restaient pour la plupart dans la partie inférieure de la piste. Pour augmenter encore la résolution des analytes, différentes quantités (1 à 10 %) d'acétate d'éthyle ont été ajoutées. À titre de comparaison, l'attribue à l'équilibre fragile entre la phase mobile (liquide), l'atmosphère de la chambre (gaz) et la phase stationnaire (solide). En d'autres termes, l'équilibre de phase serait rompu d'un seul coup lorsque la plaque était déplacée manuellement. Cela a mis en évidence l'importance de l'instrumentation pour la répétabilité deHPTLCune analyse. De plus, l'applicabilité des conditions de séparation optimisées a été évaluée plus en détail en analysant des échantillons de céréales artificiellement contaminés. À partir de la Fig. 1a, on peut conclure que la présence de matrices d'échantillons n'a pas entraîné de variation significative des résultats chromatographiques. Par conséquent, le toluène/acétate d'éthyle (10/0,3, v/v) a été fixé comme phase mobile tout au long de ce travail.
Dépistage visuel et quantification FLD
L'acquisition d'images de l'ensemble de la plaque était l'un des avantages deHPTLC, avec lequel un profil semi-quantitatif de séparation peut être facilement obtenu par inspection visuelle. Ici, la fluorescence native intensive des analytes a permis la lecture directe des résultats chromatographiques sous irradiation à 366 nm, avec une sensibilité jusqu'à 100 pg/bande. Par la suite, seule la comparaison horizontale entre les pistes pouvait conduire à une estimation directe du degré de contamination de l'échantillon, ce qui était très apprécié dans les tâches de dépistage. De plus, la densitométrie en mode fluorescence a été utilisée pour effectuer le balayage des pistes. Cette étape était également très efficace, qui peut être terminée en 2 à 3 min. Dans le but d'identifier la longueur d'onde d'excitation optimale pour la densitométrie, le spectre d'excitation (220–400 nm) de l'analyte déposé sur la couche de gel de silice a été étudié. Comme présenté dans la Fig. 1b, les profils de spectres de l'analyte dans différentes conditions ont montré une grande similitude, présentant l'émission la plus intensive à une excitation de 365 nm. Par conséquent, la lumière de la lampe au mercure à 365 nm en combinaison avec un filtre 400-nmedge (K400) a été utilisée. Comme le montre la figure 1d, l'applicabilité de ces paramètres optiques est mise en évidence par des pics de signal clairs de bandes d'analyte même en présence de matrices d'échantillon co-extraites.
Optimisation et validation de la quantification
Linéarité et sensibilité
La capacité quantitative de la détection densitométrique établie a d'abord été validée en termes de linéarité et de sensibilité. Pour cela, une courbe d'étalonnage basée sur 5 niveaux dans les concentrations de 100 à 2000 pg/bande a été établie. Résumés dans le tableau 1, les résultats obtenus à partir deHPTLC-FLD a montré une bonne linéarité avec des coefficients de corrélation satisfaisants (R2=0.9999). Sur la base de la courbe d'étalonnage, la sensibilité de la méthode, y compris la limite de détection (LOD) et la quantification (LOQ) ont été calculées selon la méthode DIN 32645 avec une confiance statistique de 95 % (Deutsches Institut für Normung 2013). D'après le calcul, la LOD exprimée aspg/bande était de 45 et 52 pour FWA 184 et FWA 367, respectivement. En fixant le volume d'application à 10 μL, cette détectabilité était égale à 18 et 21 ug/kg, respectivement, ce qui était environ 30- fois en dessous de la limite de tolérance législative (600 ug/kg) stipulée par l'UE (Union européenne 2002).

Récupération et Précision
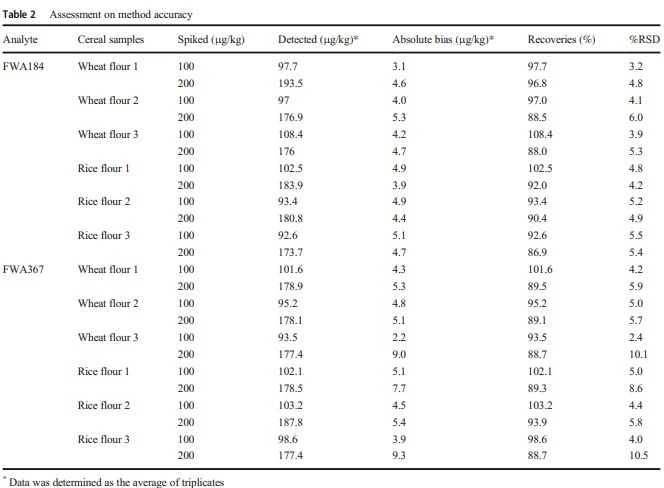
Avant d'évaluer l'exactitude desHPTLC-FLD en déterminant les taux de récupération des analytes dopés dans les échantillons de céréales, une méthode d'extraction appropriée doit être optimisée. Extraction de ForFWA dans la farine de céréales, Wu et al. suggèrent d'utiliser un mélange de dichlorométhane et d'acétone (3/2, v/v) (Wu et al. 2018). Concernant la toxicité environnementale et carcinogène du dichlorométhane, des mélanges d'acétate d'éthyle et d'acétone ont été testés alternativement comme solvant d'extraction ici. Comme présenté à titre d'exemple dans la Fig. 2, il était évident que l'acétate d'éthyle pur était le meilleur choix pour extraire le composé ciblé des deux échantillons de céréales, comparables à ceux de la méthode de Wu et al. (2018). Pour garantir son applicabilité, la méthode d'extraction optimisée a été étendue à 6 échantillons de céréales dont 3 farines de blé et 3 farines de riz ont été testés plus avant pour l'expérience de récupération des pointes. Comme résumé dans le tableau 2, les taux de récupération calculés se situaient entre 88,7 et 108,4 % . Pendant ce temps, la reproductibilité de la quantification en termes d'écart type relatif (pourcentage RSD) des triplicats s'est avérée inférieure à 10,5 %. De plus, il convient de noter que les données obtenues dépendaient de manière insignifiante des échantillons utilisés et des niveaux de dopage, démontrant que le développement l'analyse quantitative pourrait être un outil de dépistage efficace pourFWAdans des échantillons de céréales, avec une exactitude et une précision acceptables.
Détermination des FWA dans les échantillons de céréales emballées
Pour évaluer plus avant la pertinence des conditions d'extraction optimisées etHPTLC-Détection FLD, la méthode a été appliquée à titre d'exemple pour quantifier deux échantillons de céréales dont l'emballage contient des FWA. Simplement à partir d'une inspection visuelle sur l'image de la plaque illustrée à la Fig. 3a, il était très facile de parvenir à la conclusion que les deux échantillons de céréales avaient été contaminés par des résidus de FWA. Ensuite, la quantification a été réalisée par FLDscanning. Comme le montre la figure 3b, une bonne sélectivité de la détection peut être observée dans le dendrogramme obtenu. Comme résumé dans le tableau 3, les résidus d'analytes dans les deux produits céréaliers se situaient dans la limite de ug/kg (maximum 262,8 ug/kg), ce qui était nettement inférieur à leurs limites de migration spécifiques (600 ug/kg). Même ainsi, les impacts négatifs potentiels d'une telle contamination restaient également alarmants, puisque les effets néfastes causés par une exposition chronique n'étaient pas encore suffisants.

bénéfice deextrait de cistanche tubulosa
Identification moléculaire par MS Fingerprints
Pour réaliser l'identification chimique des bandes résultant deHPTLCdéveloppement, la détection MS in situ a été intégrée dans l'approche de dépistage en tant qu'outil de confirmation, facilitée par une interface TLC-MS basée sur la tête d'élution. Les composés à l'intérieur des bandes d'intérêt ont été lavés de la couche de gel de silice et directement mesurés par électrospray MS. Le tableau 4 résume le signal de diagnostic des analytes enregistrés à partir de la couche de gel de silice. Il était clair que les 363,1 m/z étaient le signal ionique le plus abondant pour FWA 184, tandis que 431,2 m/z pour FWA 367. En accord avec les ions moléculaires théoriques sous forme protonée, ces signaux spécifiques étaient tout à fait évidents et peuvent donc être utilisés comme preuve d'empreintes digitales pour confirmation. En outre, l'applicabilité de cette méthode a été validée de manière exemplaire avec des résultats positifs dans des échantillons réels. Comme le montre la figure 4, les signaux obtenus présentent une bonne similarité avec l'empreinte digitale de l'analyte, démontrant que les bandes suspectes peuvent être attribuées sans ambiguïté aux composés ciblés.

bénéfice deextrait de cistanche tubulosa
conclusion
Dans ce travail,HPTLCa été utilisé avec succès comme une plate-forme flexible assemblant efficacement la séparation et l'analyse spectroscopique, pour une quantification et une confirmation faciles de la contamination FWA dans les échantillons de céréales. Avec une méthode d'extraction optimisée, les analytes dans les échantillons de farine de blé et de riz ont été quantifiés de manière sélective et précise par HPTLC-FLD, avec une bonne linéarité et des LOD nettement inférieurs à la limite de tolérance. De plus, les résultats séparés restant sur la couche de placage étaient en outre liés à l'analyse MS in situ, permettant une identification rapide des molécules de bandes positives dans des pistes séparées, garantissant ainsi sans ambiguïté la fiabilité des résultats de dépistage. Face aux défis soulevés par la réalité de l'analyse de dépistage alimentaire, l'importance de HPTLC a été de plus en plus reconnu. Les travaux ont démontré que HPTLC, en tant que plate-forme polyvalente intégrant une détection quantitative et qualitative d'une manière extrêmement rentable, peut être un outil puissant dans la chimie analytique alimentaire.

bénéfice desuppléments d'extrait de cistanche tubulosa


