

L'infection virale module la fonction mitochondriale
Sep 07, 2023
Abstrait: Les mitochondries sont des organites importants impliqués dans le métabolisme et la mort cellulaire programmée des cellules eucaryotes. En outre, les mitochondries sont également étroitement liées à l’immunité innée des cellules hôtes contre les virus. L’anomalie de la morphologie et de la fonction des mitochondries peut entraîner diverses maladies. Un grand nombre d'études ont montré qu'une variété d'infections virales pourraient modifier la dynamique mitochondriale, médier la mort cellulaire induite par les mitochondries et modifier l'état métabolique des mitochondries et la réponse immunitaire cellulaire innée pour maintenir la survie intracellulaire. Pendant ce temps, les mitochondries peuvent également jouer un rôle antiviral lors d’une infection virale, protégeant ainsi l’hôte. Les mitochondries jouent donc un rôle important dans l’interaction entre l’hôte et le virus. Nous résumons ici comment les infections virales affectent la pathogenèse microbienne en modifiant la morphologie et la fonction des mitochondries et comment les virus échappent à la réponse immunitaire de l'hôte.
Mots clés : fission et fusion mitochondriales ; infection par virus; apoptose; immunité innée de l'hôte

cistanche plante augmentant le système immunitaire
1. Morphologie physiologique des mitochondries
Les mitochondries proviennent d'un ancien endosymbiote bactérien et sont des organites importants présents dans presque toutes les cellules. Au cours des près de 130 ans qui se sont écoulés depuis que les mitochondries ont été signalées pour la première fois, de nouvelles fonctions ont été découvertes. Les mitochondries maintiennent l'équilibre dynamique du réseau mitochondrial grâce à la fission et à la fusion médiées par un ensemble dédié de GTPases liées à la dynamine, fournissent de l'énergie aux cellules et régulent des processus tels que l'autophagie, l'homéostasie calcique, l'immunité innée, la transduction du signal et l'apoptose [1 ]. Les mitochondries suivent un processus hautement dynamique au sein de la cellule, subissant des cycles de fission et de fusion pour contrôler leur morphologie. L'oignon flou (Fzo) est la première protéine découverte pour médier la fusion mitochondriale au cours de la spermatogenèse de la drosophile, et des mutations dans le gène Fzo peuvent provoquer des troubles de la fusion mitochondriale et une accumulation anormale dans les spermatozoïdes de la drosophile [2]. Chez les mammifères, les protéines qui interviennent dans la fusion mitochondriale comprennent principalement Mfn1 (Mitofusin1), Mfn2 (Mitofusin2) et OPA1 (Optic atrophy 1) [3-5]. Les Mfns contiennent des régions répétées d'heptades (HR2), et Mfn1 et Mfn2, situés sur la membrane mitochondriale externe (OMM), interagissent pour former des homodimères Mfn1/Mfn2 ou des hétérodimères Mfn1/Mfn2 par oligomérisation des structures HR2, favorisant ainsi le trans-bouchage de phase de l'OMM adjacent [6,7], et impliquant une hydrolyse du GTP, qui conduit finalement à la fusion de l'OMM [8,9]. OPA1, une GTPase dynamiquement liée localisée dans IMM, participe à la fusion IMM. La protéine OPA1 a été hydrolysée en différents fragments dans l'espace intermembranaire : l'un est le sous-type long L-OPA1 associé à la fusion mitochondriale, et l'autre est le sous-type court S-OPA1 [10,11]. L-OPA1 réalise une fusion mitochondriale sélective grâce à l'interaction hétéromorphe entre son domaine GTPase et son cardiolipide membranaire mitochondrial adjacent (CL). La perte de protéines médiatrices de fusion (MFN1, MFN2 et OPA1) peut entraîner des modifications de la morphologie mitochondriale, conduisant à une fragmentation mitochondriale. La fusion mitochondriale est un processus cellulaire nécessaire qui facilite la fusion de fragments mitochondriaux et négocie l'échange d'ADN mitochondrial, de protéines et de métabolites. Les protéines de consonance mitochondriale ont été supprimées par des techniques d'inactivation de gènes et d'interférence d'ARN, conduisant à une fragmentation mitochondriale [3,5]. Les mitochondries peuvent également détruire les mitochondries endommagées par « fission mitochondriale », les décomposant en fragments plus petits. Dans les cellules de mammifères, Drp1 est une protéine importante qui intervient dans la fission mitochondriale. Une fois Drp1 activé, il est recruté du cytosol vers l'OMM, où se produit l'oligomérisation. Drp1 forme des anneaux et des spirales dans le diamètre de l'OMM et hydrolyse le GTP en fonction de son activité enzymatique GTP, entraînant une constriction et une scission de la membrane [12, 13]. Le transport et la fonction de Drp1 sont rapidement régulés par les effets opposés de la phosphorylation au niveau de deux séries clés. En général, la phosphorylation de la sérine 616 améliore l'activité de Drp1 et favorise son ciblage de l'agrégation mitochondriale, tandis que la phosphorylation de la sérine 637 réduit l'activité de Drp1, la maintenant dans le cytoplasme (14). Par exemple, RIP1 phosphoryle le résidu Ser616 de Drp1, induisant ainsi la fission mitochondriale et éliminant les mitochondries endommagées par mitophagie, lorsque les cellules sont dans un état de stress énergétique (15). La phosphorylation au niveau de Ser637 de Drp1 inhibe l'interaction des domaines de liaison/intermédiaires du GTP avec le domaine GED, réduisant ainsi l'activité de la GTPase et altérant la fonction de Drp1 et la morphologie mitochondriale (16). Drp1 nécessite des protéines de divers accessoires pour remplir sa fonction. À l'heure actuelle, le facteur de fission mitochondriale (facteur de fission mitochondriale, Mff), la protéine de fission mitochondriale 1 (protéine de fission mitochondriale 1, Fis1), la dynamine mitochondriale 49 (protéines de dynamique mitochondriale de 49 kDa, Mi D49) et la dynamine mitochondriale 51 (protéines de dynamique mitochondriale de 51 kDa, MiD51) situés sur les mitochondries agissent comme des ligands de Drp1, qui recrutent Drp1 dans les mitochondries et régulent la fission mitochondriale [17]. Fis1, le seul récepteur Dnm1 dans les cellules de levure, est controversé pour le recrutement de Drp1 dans les mitochondries des cellules de mammifères. Par exemple, Fis1 et Drp1 interagissent dans les cellules de mammifères, et l'augmentation des niveaux de Fis1 favorisera la fission mitochondriale (18). Cependant, la suppression de Fis1 dans les cellules cancéreuses du côlon suggère qu’elle n’est pas nécessaire à la division mitochondriale (19). Une étude récente a révélé que le Fis1 humain bloque les mécanismes de fusion mitochondriale en se liant à Mfn1, Mfn2 et OPA1, suggérant que Drp1 est indispensable à la fonction Fis1 humaine (20). La protéine Mff est également une molécule réceptrice de Drp1, elle interagit avec Drp1 à travers la région cytoplasmique amino-terminale et est distribuée de manière homogène sur l'OMM, principalement aux mêmes endroits que Drp1 [19]. La surexpression de Mff peut favoriser le recrutement de Drp1 dans les mitochondries, tandis que la désactivation de l'expression de Mff peut favoriser la fusion mitochondriale. De plus, les protéines de dynamique mitochondriale (MiD) sont impliquées dans la fission mitochondriale dans les cellules déficientes en fifis1 et Drp1. Lorsque les MiD sont surexprimés, ils recrutent un grand nombre de Drp1 phosphorylés par S637 inactifs dans les mitochondries pour médier l'élongation mitochondriale (21, 22). Les mitochondries sont impliquées dans une série d'activités cellulaires telles que le métabolisme cellulaire, la mort cellulaire programmée et l'immunité innée, ainsi que la réponse de l'hôte à une infection virale. De plus, au cours du processus évolutif à long terme, les virus ont développé une voie pour affecter leur survie intracellulaire en ciblant les mitochondries et, en négociant la mort cellulaire induite par les mitochondries, ils peuvent se propager ou échapper à l’immunité de l’hôte. Dans cette revue, nous explorons comment les virus manipulent les mitochondries et comment cette manipulation affecte la pathogenèse microbienne.

Effets de l'herbe Cistanche-Antitumorale
2. L'infection virale perturbe la dynamique mitochondriale
Diverses infections virales peuvent induire une autophagie mitochondriale en détruisant l’équilibre dynamique des mitochondries, propice à l’auto-infection virale. Depuis la découverte précoce de modifications morphologiques mitochondriales chez les patients atteints du virus de l’hépatite C (VHC), de plus en plus d’études se sont concentrées sur les modifications de la fonction mitochondriale provoquées par l’infection par le VHC, qui est un virus à ARN à brin positif (23). La protéine centrale du VHC peut être ciblée et localisée sur l'OMM, entraînant une diminution du complexe de transport d'électrons I, une inhibition du transport d'électrons mitochondriaux et une augmentation de la production d'espèces réactives de l'oxygène (ROS) (24,25). Le VHC induit également la production de ROS via les protéines Core, E1 et NS3, ce qui déclenche une transition de perméabilité mitochondriale, entraînant des dommages à l'ADN et l'activation de STAT3 (26). La réduction du seuil de perméabilité mitochondriale induite par le Ca2+ et les ROS est une caractéristique de l'infection par le virus de l'hépatite C. C'est le résultat direct de l'interaction des protéines centrales du VHC avec les mitochondries (27). L’infection par le VHC perturbe également la dynamique mitochondriale en favorisant la fission mitochondriale et la mitophagie pour favoriser la persistance virale. Le VHC induit la phosphorylation de Drp1 (Ser616) et le transporte vers les mitochondries pour médier la fission mitochondriale, provoquant ainsi la mitophagie (28). L'interférence de la fission mitochondriale et de la mitophagie induites par le VHC peut réduire la glycolyse et la production d'ATP ainsi qu'augmenter la synthèse de l'interféron, inhibant ainsi la sécrétion virale (28). Une autre étude a montré que la fission mitochondriale induite par le VHC ne dépend pas seulement de la protéine DRP1, mais que la protéine NS5A du VHC peut également interagir avec la phosphatidylinositol 4-kinase III, qui induit la fragmentation mitochondriale (29). Le VHC induit l'expression de Parkin et PINK1 et déclenche la translocation de Parkin dans les mitochondries pour médier la mitophagie. L'inhibition de la mitophagie en faisant taire Parkin et PINK1 peut partiellement sauver l'activité enzymatique du complexe I mitochondrial et inhiber la réplication du VHC (28). Il est intéressant de noter que la protéine centrale du VHC interagit avec Parkin, inhibant la translocation de Parkin vers les mitochondries, conduisant à la formation d'autophagosomes mitochondriaux et à l'échec de la dégradation de l'autophagie (30). Le virus de la peste porcine classique (PPC) et le virus de la dengue (DENV) appartiennent à la même famille de virus que le VHC, et l'infection peut également faciliter l'auto-réplication en affectant la fonction des mitochondries (31-35). L'infection par le CSFV provoque l'ubiquitination et la dégradation de MNF2 et stimule l'expression de Parkin et PINK1 ainsi que la translocation mitochondriale, conduisant à une fission mitochondriale et à une augmentation de la mitophagie. La désactivation de DRP1 et Parkin a entraîné une diminution de la réplication du CSFV (31). Les protéines DENV NS4B et NS3 induisent un déséquilibre dans la dynamique mitochondriale en inhibant la fission mitochondriale déclenchée par Drp1-, ce qui est propice à la réplication du DENV. De plus, la protéine NS4B du DENV peut inactiver DRP1 et médier l'élongation mitochondriale (34). L'extension mitochondriale met les mitochondries en contact avec des membranes alambiquées (CM) et détruit l'intégrité du site de liaison mitochondrie-réticulum endoplasmique sur la membrane associée aux mitochondries (MAM), entraînant un échec de transduction du signal RLR et une réduction de la production d'interféron. Cependant, une autre étude a révélé que le DENV peut également inhiber la fusion mitochondriale via le clivage des protéines NS2B3 de MFN1 et MFN2, bloquant la transduction du signal RLR et détruisant le potentiel de la membrane mitochondriale, renforçant ainsi l'infection par le DENV (35). Il a également été rapporté que le virus de l’hépatite B (VHB), un virus à ADN partiellement double brin appartenant à la famille des Hepatoviridae, pourrait provoquer des lésions mitochondriales dans les cellules hépatiques en modifiant la dynamique mitochondriale, provoquant ainsi des maladies du foie. De nombreuses études ont rapporté que la protéine HBx du VHB peut cibler les mitochondries et être située dans l'OMM, l'IMM ou la matrice. Des études ont montré que MARCH 5, une ubiquitine ligase mitochondriale E3, peut dégrader le HBx accumulé sur les mitochondries par polyubiquitination et réguler la dynamique mitochondriale par ubiquitination de Drp1, Fis1 et Mfn1, régulant ainsi négativement le VHB (36). HBx recrute Parkin pour détruire les mitochondries dépolarisées/dysfonctionnelles en régulant positivement l'expression de PINK1 (37). D'autres études ont montré que les protéines HBV et HBx favorisaient la fission mitochondriale en favorisant l'expression de DRP1. Les protéines HBV et HBx favorisent également la survie cellulaire et l'infection virale persistante en stimulant la mitophagie médiée par Parkin (37). PB1-F2 est un facteur de virulence crucial pour la pathogénicité du virus de la grippe, qui est un virus à ARN enveloppé de la famille des thomyxoviridae. PB1-F2 cible les mitochondries et est transporté vers l'IMM via le canal TOMM40, provoquant une perte du potentiel de la membrane mitochondriale et perturbant la fonction mitochondriale [38-40]. En revanche, le sous-type faiblement pathogène de la grippe A PB1-F2, dépourvu de la région C-terminale, ne provoque pas de dysfonctionnement mitochondrial (41). PB1-F2 interagit avec le TUFM (Tu translation elongation factor, mitochondrial) sur les mitochondries, induit la mitophagie et inhibe l'expression de l'interféron de type I (42). Cependant, une étude récente a montré que l'infection par le virus H1N1 peut favoriser l'élongation des mitochondries et modifier les sites de contact réticulum endoplasmique-mitochondrie de la cellule hôte en augmentant l'expression d'OPA1 et en diminuant l'expression de DRP1, modifiant ainsi la dynamique de la morphologie mitochondriale. De plus, le traitement des cellules avec Mito-C (un nouveau composé professionnel) a réduit de manière significative la réplication virale en restaurant une partie de la fonction mitochondriale (43). Le coronavirus du syndrome respiratoire aigu sévère (SRAS-CoV) est un virus à ARN simple brin positif appartenant au genre Coronavirus. Son NSP2 interagit avec PHB1 et PHB2, impliqués dans plusieurs fonctions cellulaires, altérant ainsi la signalisation intracellulaire et affectant la biogenèse mitochondriale (44,45). Le facteur de virulence du SRAS-CoV ORF-9B dégrade également le DRP1 à travers le protéasome, conduisant à une fusion mitochondriale qui échappe à la réponse immunitaire innée de l'hôte (46). Le coronavirus 2 du syndrome respiratoire aigu sévère (SRAS-CoV-2), un membre de la même famille que le SRAS-CoV, a provoqué des perturbations sociales et économiques mondiales. Des études récentes ont montré que le SRAS-CoV-2 pourrait manipuler la réponse immunitaire et le métabolisme cellulaire pour favoriser la réplication cellulaire en régulant l'autophagie, en augmentant les processus ROS et en diminuant la fonction mitochondriale (47). Dans le SRAS-CoV-2, ORF9b interagit avec la sous-unité TOM70 du mécanisme d'importation de la protéine OMM [48], ce qui a un effet régulateur potentiel sur le MAVS. SARS-CoV-2 Nsp4, nécessaire à la formation de CM dans le SRAS-CoV, interagit potentiellement avec les complexes de la machinerie d'importation mitochondriale (TIM) [48]. SARS-CoV-2 Nsp8 interagit également avec les ribosomes mitochondriaux [48]. De plus en plus d'études ont montré que les virus maintiennent les sites écologiques de réplication virale en manipulant la dynamique mitochondriale (Figure 1). Par conséquent, l’étude de la dynamique des virus et des mitochondries pourrait devenir la cible critique des médicaments pour le traitement des infections virales.

Figure 1. L'infection virale perturbe la dynamique mitochondriale. Différents virus affectent la dynamique mitochondriale via des protéines de fusion mitochondriales (MFN, OPA1) ou des protéines de fission (DRP1) et induisent une mitophagie pour éliminer les mitochondries endommagées afin d'améliorer la survie cellulaire et la persistance virale.
3. L'infection virale régule la mort cellulaire induite par les mitochondries

Plante de cistanche aux herbes chinoises-Antitumorale
L'apoptose est le processus d'autonomie cellulaire et de mort programmée, contrôlé par les gènes, pour maintenir la stabilité de l'environnement interne. À l’heure actuelle, l’apoptose cellulaire peut être divisée en trois voies. Les mitochondries influencent la mort cellulaire par la voie apoptotique intrinsèque. Lorsque l'apoptose est induite, l'activation des protéines membranaires mitochondriales à l'aide des canaux protéiques de la famille Bcl-2 déclenche la perméabilité de la membrane externe mitochondriale et libère des protéines d'apoptose (telles que Cyt c, Smac, etc.) dans le cytoplasme. Cyt c et le facteur d'activation de la protéase apoptotique 1 (APAF1) interagissent, formant des apoptosomes et activant la procaspase-9, qui déchiffre la caspase-3 et la caspase-7, induisant ainsi l'apoptose cellulaire (49). De nombreux virus favorisent la propagation virale en induisant la mort cellulaire ou en maintenant une infection persistante en inhibant la mort cellulaire. Le VHC inhibe l’apoptose cellulaire en perturbant la dynamique mitochondriale. L'infection par le VHC induit la phosphorylation de DRP1Ser616, qui déclenche la fission mitochondriale et la mitophagie, inhibant ainsi l'apoptose cellulaire, ce qui favorise à terme la persistance virale (28). L’infection par le CSFV est similaire à l’infection par le VHC. L'infection par le CSFV et le VHC déclenche l'apparition de la mitophagie en activant les voies PINK1 et Parkin pour éliminer les mitochondries altérées et empêcher la libération de protéines pro-apoptotiques, inhibant ainsi l'apoptose cellulaire et maintenant l'infection virale (28,31). Le silençage Drp1 bloque la fission mitochondriale, la mitophagie et les signaux d'apoptose régulés positivement induits par le VHC et le CSFV, réduisant ainsi la sécrétion de virions (28, 31). Il est intéressant de noter que les protéines virales du VHC jouent un rôle différent dans l’induction de l’apoptose. Par exemple, la protéine NS4A modifie la distribution intracellulaire des mitochondries, provoquant des dommages mitochondriaux et la libération de Cyt c dans le cytoplasme, activant ainsi l'apoptose médiée par la Caspase -3- (50). La protéine E2, transfectée dans les cellules Huh-7, régule à la baisse Bcl-2 et régule à la hausse Bax, ce qui peut induire l'apoptose via une voie de caspase dépendante des mitochondries (51). L'interaction de la protéine centrale avec la protéine 14-3-3ε libère Bax pour activer l'apoptose (52). NS4B provoque une diminution du potentiel de membrane mitochondriale, active la caspase 9 et libère Cyt c, induisant l'apoptose par la voie de la mort mitochondriale (53). Les protéines NS4A et NS3-4A régulent positivement Bax et se déplacent vers les mitochondries, régulant à la baisse l'expression de la protéine anti-apoptotique Bcl-xL et activant la caspase-9, induisant ainsi la mort médiée par les mitochondries à travers le Réaction en cascade de Bax et de caspase, qui induit finalement la mort cellulaire (54). Des recherches plus approfondies sur la fonction et le mécanisme des protéines virales et sur les substances qui inhibent l'activité des protéines virales pourraient fournir de nouvelles idées pour le traitement et le développement de médicaments contre l'hépatite chronique. Le virus HBV induit également l'apoptose. La protéine HBx peut interagir fortement avec p53 dans la structure mitochondriale agrégée, conduisant à la mort cellulaire (55). De même, le DENV induit une apoptose médiée par les mitochondries p53-dépendante (56). En se liant à Bax, HBx interfère avec l'interaction entre Bax et 14-3-3epsilon, améliorant la transmigration de Bax vers les mitochondries, régulant l'ouverture des pores de transition de perméabilité mitochondriale et libérant de la Caspase-3 et du cytochrome C, puis médiateur de l'apoptose mitochondriale endogène (57, 58). Le VHB inhibe également l'apoptose et maintient l'infection virale en modifiant la dynamique mitochondriale. HBx peut induire l'ubiquitination de Mfn2, favoriser l'expression de DRP1, conduire à la fission mitochondriale et induire la mitophagie via la voie PINK1-Parkin pour inhiber l'apoptose cellulaire et maintenir la survie cellulaire et l'infection persistante du virus (37). De plus, le SRAS-CoV peut également induire l’apoptose cellulaire. La protéine du SRAS-CoV 3a peut activer la libération de la caspase-9 et de la protéine cytochrome c par les mitochondries ou activer la caspase-8 via un ou plusieurs signaux extrinsèques et provoquer l'activation de Bid pour moduler la voie de mort mitochondriale (59). La protéine SARS-CoV N induit la diminution du potentiel de membrane mitochondriale et l’augmentation de la libération de ROS et de cytochrome C, qui médient l’apoptose (59,60). De plus, la protéine SARS-CoV M induit la libération de protéine mitochondriale du cytochrome c, qui médie l’apoptose cellulaire (61). De même, le SRAS-CoV-2 3une protéine peut induire l'apoptose (48). De plus, les virus peuvent favoriser la réplication et la propagation en régulant la mort cellulaire. Par exemple, le Rotavirus, un virus à ARN double brin appartenant à la famille des Reoviridae, peut induire l'apoptose. Des études récentes ont montré que NSP4 modifie le potentiel de la membrane mitochondriale et la perméabilité mitochondriale par l'interaction avec le translocateur de nucléotide adénine de la protéine membranaire mitochondriale et le canal anionique dépendant de la tension (VDAC), libérant le cytochrome C, activant la caspase et régulant positivement le signal d'apoptose pour médier. apoptose cellulaire [62]. De plus, l’infection à rotavirus peut réguler positivement la concentration de Bax et médier l’apoptose via la voie mitochondriale (63). D’autre part, au stade précoce de l’infection à rotavirus, NSP1 inhibe l’apoptose cellulaire en activant la voie de signalisation PI3K/Akt ou en inhibant la régulation de p53 et en assurant une réplication précoce du virus dans la cellule (64). L'infection à rotavirus intervient également dans l'apoptose en régulant la dynamique mitochondriale. Au stade avancé de l'infection à rotavirus, NSP4 induit la phosphorylation Ser616 de Drp1 via CDK1 et participe au recrutement de DRP1 dans les mitochondries, médiant la fragmentation mitochondriale, libérant Cyt c et activant la caspase -9 et la caspase -3 pour induire l’apoptose et faciliter la propagation du virus [65]. De même, le facteur de virulence de la grippe A PB1-F2 cible l'IMM, provoque un dysfonctionnement mitochondrial et induit la mort cellulaire par la voie mitochondriale endogène (38,66). Le virus Zika est un virus à ARN simple brin positif appartenant au genre Flavivirus, et l'infection par le virus Zika peut également réduire le potentiel transmembranaire mitochondrial, réduire l'expression de Mfn2 et favoriser la fragmentation mitochondriale, induisant l'apoptose cellulaire. L'inhibiteur de division mitochondriale 1 (Mdivi-1), une petite molécule inhibant la fission des mitochondries, bloque la fission des mitochondries et améliore la dynamique des mitochondries après une infection par le virus Zika, augmentant ainsi la survie cellulaire (67). Il est intéressant de noter que diverses stratégies visant à échapper à l’immunité cellulaire ont été développées chez les virus. Par exemple, une infection virale peut induire l’apoptose cellulaire pour faciliter l’excrétion et donc la dissémination. De plus, les virus peuvent inhiber l’apoptose cellulaire grâce à la mitophagie, assurant ainsi leur réplication. À l'heure actuelle, le mécanisme entre l'apoptose et l'autophagie n'est pas entièrement compris, mais la régulation de chaque processus maintient les cellules dans un état équilibré (68,69). Plusieurs études ont montré que de nombreux virus peuvent entretenir une infection virale en déclenchant la mitophagie pour prévenir l'apoptose. Le VHC élimine les mitochondries de fission par mitophagie, inhibant ainsi l’apoptose cellulaire. Faire taire DRP61 ou Parkin peut augmenter la sécrétion du cytochrome C, augmentant considérablement la signalisation de l'apoptose et améliorant l'activité de la caspase3. Ces résultats suggèrent que le VHC favorise la persistance virale en atténuant l'apoptose par mitophagie (28). Le syndrome reproducteur et respiratoire porcin (SDRP), un virus à ARN simple brin positif de la famille des Arteriviridae, peut favoriser l'auto-réplication en perturbant la dynamique mitochondriale, en induisant la mitophagie et en inhibant l'apoptose cellulaire (70). Le VHB induit des molécules de fission mitochondriale et de mitophagie, qui interviennent dans la fission mitochondriale et la mitophagie et réduisent l'apoptose cellulaire induite par le virus. Interférer avec la production de mitophagie améliore le signal d'apoptose et réduit la réplication du virus (37). De même, le virus de la maladie de Newcastle (NDV), un virus à ARN négatif simple brin appartenant à la famille des Paramyxoviridae, le virus reproducteur porcin et le CSFV, peuvent inhiber l'apoptose cellulaire en induisant la mitophagie, favorisant ainsi l'infection virale (31, 71). Dans le contexte de l'infection virale, la manière dont l'apoptose régule la mitophagie et le mécanisme moléculaire de la régulation mutuelle entre l'apoptose et la mitophagie nécessitent des études plus approfondies. En conclusion, les virus induisant l’apoptose par la voie mitochondriale maintiennent la niche d’auto-réplication (Figure 2). Par conséquent, des recherches plus approfondies sur le mécanisme spécifique de l’apoptose cellulaire induite par le virus faciliteront la création de nouveaux médicaments antiviraux pour différents virus.
4. L’infection virale régule l’immunité innée induite par les mitochondries

Avantages du cistanche pour les hommes : renforcer le système immunitaire
Cliquez ici pour voir les produits Cistanche Enhance Immunity
【Demandez plus】 E-mail :cindy.xue@wecistanche.com / Whats App : 0086 18599088692 / Wechat : 18599088692
Lorsqu'un virus infecte des cellules, l'hôte active le système immunitaire inné pour reconnaître le virus via des récepteurs de reconnaissance d'agents pathogènes (PRR), tels que les TLR, les RLR et les NLR. Ici, nous nous concentrons sur l’infection virale régulant la voie de signalisation RLR médiée par les mitochondries. De nombreux modèles moléculaires associés à des agents pathogènes viraux (PAMP) sont reconnus par le gène I inductible par l'acide rétinoïque (RIG-I) et le gène 5 associé à la différenciation du mélanome (MDA5) ; RIG-1 et MDA5 subissent des changements conformationnels qui entraînent l'exposition du domaine CARD pour former un oligomère homologue. RIG-1 et MDA5 se reconnaissent et se lient l'un à l'autre via le domaine CARD N-terminal et le domaine CARD N-terminal de MAVS, formant des polymères de type prion MAVS et activant des voies de signalisation en aval telles que NF-κB et IRF3/ 7, induisant ainsi l’expression de cytokines inflammatoires et d’interférons impliqués dans la réponse antivirale innée. MAVS est situé dans l'OMM en tant que protéine adaptatrice essentielle de la voie RLR. Les fonctions de MAVS dépendent de sa localisation mitochondriale, confirmant que les mitochondries jouent un rôle important dans la voie de signalisation immunitaire innée.

Figure 2. L'infection virale régule la mort cellulaire induite par les mitochondries. Différents virus médient les protéines de la famille du lymphome à cellules B 2 (Bcl-2), libèrent Cyt c, activent la procaspase-9 et forment des apoptosomes, induisant ainsi l'apoptose cellulaire.
De plus en plus d’études ont montré que les virus développaient une série de stratégies pour s’opposer à la voie de signalisation RLR dans les mitochondries au cours de leur évolution afin d’échapper au système immunitaire de l’hôte (Figure 3). La protéine SARS-CoV 3b inhibe la production d’IFN de type I en bloquant l’activité MAVS (72). De plus, la protéine Nsp13 et la protéine 9C du SRAS-CoV-2 pourraient être impliquées dans la régulation de la transduction du signal MAVS, médiant ainsi la réponse immunitaire innée (48). Une étude récente a montré que l'infection par le SRAS-CoV-2 dans les cellules cancéreuses épithéliales du côlon humain Caco-2 entraînait une diminution de l'expression du MAVS (73). Le VHC peut échapper à l’immunité de l’hôte, provoquant une infection chronique. NS3/4A peut être localisé dans les mitochondries et combiné avec MAVS. NS3/4A clive MAVS au niveau de Cys- 508, provoquant la dislocation du fragment N-terminal de MAVS des mitochondries et devenant un fragment inactif, ce qui empêche la production d'IFN (74,75). De même, l’hépatovirus de chauve-souris et le virus Seneca Valley sont des virus à ARN, tous deux appartenant à la famille des Picornaviridae, qui peuvent également interférer avec la transduction du signal immunitaire inné en interagissant avec la protéine MAV, maintenant ainsi l’infection virale (76,77). Les protéases 3ABC de l'hépatovirus de chauve-souris interagissent avec le MAVS humain et clivent le MAVS au niveau de Glu463/Gly464 pour inhiber l'activation d'IRF3 et de NF-κB, bloquant ainsi la production d'interféron de type I dans les cellules humaines (76). La protéase 3C du virus Seneca Valley dépend de son activité protéase pour cliver le MAVS au niveau Q148, inhibant ainsi l'interféron de type I (77). De plus, le virus peut également dégrader le MAVS via la voie du protéasome et bloquer la voie de signalisation RLR. Par exemple, la protéine HBx du VHB peut interagir avec MAVS, favoriser l’ubiquitination et la dégradation de MAVS et inhiber la voie RIG-I-MDA5, ce qui réduit ensemble la production d’IFN- [78]. La protéine NDV V recrute l'ubiquitine ligase RNF5 E3 pour médier la dégradation du MAVS par la voie protéasomale afin d'empêcher la production d'IFN (79). La protéine VP3 du rotavirus cible les mitochondries et médie la phosphorylation du motif SPLTSS dans la région riche en proline du MAVS, provoquant la dégradation du MAVS par la voie du protéasome, bloquant la production d'IFN- lors de l'infection par le rotavirus des cellules épithéliales intestinales (80). Les virus inhibent également la voie de signalisation RLR en bloquant la liaison de MAVS à RIG-1 et MDA5. En se liant au motif de liaison 14-3-3-, le virus Zika NS3 empêche RIG-1 et MDA5 d'être transportés vers les mitochondries, bloquant ainsi la production d'interféron médiée par la voie de signalisation RLR (81). DENV NS4A se lie au domaine N-terminal CARD-like (CL) et au domaine C-terminal transmembranaire (TM) de MAVS, ce qui empêche MAVS de se lier à RIG-I et inhibe la production d'interféron (82). Les virus peuvent également échapper à l’immunité innée de l’hôte en manipulant les microARN, régulant ainsi toute une gamme de systèmes immunitaires de l’hôte par le biais d’une régulation post-transcriptionnelle visant à bloquer les voies de signalisation RLR. Le virus de la stomatite vésiculaire (VSV), un virus à ARN simple brin négatif (ARNss) de la famille des Rhabviridae, l'infection induit miR-576-3p via IRF3 et régule les ARNm MAVS et TRAF3 pour réduire l'expression de l'interféron de type I et éviter une inflammation excessive. 83]. Le rhabdovirus infecte de nombreux macrophages courbines, induisant l'expression de miR-3570 et ciblant et supprimant l'expression de MAVS, favorisant ainsi le virus (84). Des études ont montré que miR-302b et miR-372 induits par une infection virale peuvent manipuler la fonction cellulaire et le métabolisme mitochondrial via le transporteur d'aspartate glutamate SLC25A12, altérant ainsi l'immunité innée médiée par MAVS contre les virus antiviraux (85). Il est intéressant de noter que l'introduction de mimétiques de miR-302b et miR-372 dans les cellules peut réduire les niveaux de NADH, entraînant une augmentation du rapport NAD/NADH jusqu'à 50 %, une diminution de la consommation d'oxygène mitochondriale. , et finalement une modification des voies métaboliques cellulaires du cycle de l'acide citrique à la digestion des sucres, tout en augmentant la teneur en lactate [85]. Les dernières recherches montrent que l'infection par le virus de l'hépatite B se lie directement au MAVS via l'acide lactique dépendant de la lactate déshydrogénase pour empêcher le MAVS de l'agrégation et de la localisation mitochondriales, bloquant ainsi la voie de signalisation RLR [86]. Étant donné que l'acide lactique joue un rôle régulateur négatif dans la réponse immunitaire innée médiée par le veau [87], ces deux miARN peuvent affecter l'immunité innée via la régulation de l'acide lactique.
5. L'infection virale régule le métabolisme mitochondrial
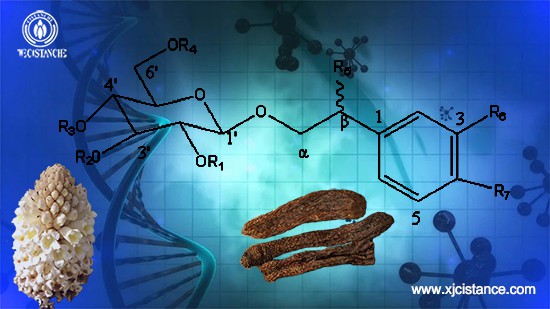
Le glycoside de phényléthanol est le principal composant actif de Cistanche deserticola.
Les mitochondries sont les centres du métabolisme énergétique des cellules ; ils produisent de l'ATP en régulant le métabolisme macromoléculaire des glucides, des acides aminés et des acides gras. La principale source d'énergie de la cellule est déphosphorylée par la molécule d'ATP en molécule d'adénosine diphosphate (ADP). Pour que ce processus se poursuive, les cellules doivent décomposer certains métabolites macromoléculaires par des voies telles que la glycolyse, le cycle de l'acide tricarboxylique et la phosphorylation oxydative. Le glucose est la principale source d'énergie des cellules. Dans le cytoplasme, deux molécules d'ATP sont produites par glycolyse à partir d'une molécule de glucose, générant deux molécules de pyruvate. Pour optimiser la production d'ATP, les cellules subissent une phosphorylation oxydative (OXPHOS), qui oxyde le pyruvate dans la matrice mitochondriale via le support mitochondrial du pyruvate (MPC) avec le cycle de l'acide tricarboxylique. Enfin, l’oxydation complète d’une molécule de glucose via la chaîne de transport d’électrons mitochondriale génère 36 molécules d’ATP. Bien que la phosphorylation oxydative produise une efficacité énergétique élevée, il s’agit d’un processus lent et ne peut pas répondre aux besoins énergétiques des cellules à division rapide, telles que les cellules immunitaires activées ou les cellules cancéreuses. Par conséquent, ces cellules doivent initier la glycolyse aérobie (également appelée effet Warburg) pour produire rapidement de l’énergie afin de maintenir leur activité. De plus, en cas de famine ou d'urgence, la lipase dégrade les lipides en acides gras libres, qui pénètrent dans les mitochondries pour l'oxydation des acides gras, maintenant ainsi l'équilibre du métabolisme énergétique cellulaire.

Figure 3. L'infection virale régule l'immunité innée induite par les mitochondries. Une fois que le virus a envahi la cellule, les RLR reconnaissent l’ARN viral et interagissent avec le signal antiviral mitochondrial (MAVS) pour activer la voie du signal antiviral. Différents virus échappent à l’immunité innée de l’hôte en bloquant la voie de signalisation RLR.
De nombreux virus peuvent activement remodeler le métabolisme des cellules hôtes pour améliorer la survie intracellulaire. L'infection par le VHC provoque des modifications du métabolisme cellulaire, qui augmentent l'efflux de glucides pendant la glycolyse et diminuent les activités de phosphorylation oxydative aérobie et le cycle de l'acide citrique, ce qui peut orienter la cellule vers l'effet Warburg assez rapidement, quelques jours ou semaines après l'infection de une cellule [88–90]. Dans une étude récente, il a été constaté que certains composants critiques du complexe de la chaîne respiratoire mitochondriale étaient régulés négativement six jours après l’infection par le VHC, notamment MT-ND1, MT-ND3, MT-ND4, MT-ND4L et MT-CO2 [91 ]. De plus, une régulation négative des MTND, COX et F0/F1ATP synthase a été trouvée dans le cycle des cellules CD8+T infectées par le VHC (92,93). Il a été démontré que le VHC limite systématiquement l’activité de phosphorylation oxydative en altérant l’expression du complexe de la chaîne respiratoire mitochondriale [94]. HIF-1 et le proto-oncogène c-myc sont exprimés de manière significative dans les cellules infectées par le VHC, induisant l'expression de plusieurs enzymes glycolytiques clés, notamment la glucokinase (GK), le phosphoglucose-1 (PFK{{27} }), et la pyruvate kinase (PK) [95–97]. De plus, l’infection par le VHC induit une régulation positive de l’expression de l’hexokinase 2 et améliore l’activité de l’hexokinase grâce à l’interaction avec la protéine NS5a du VHC (98). L'infection par le DENV induit également une régulation positive du transporteur de glucose 1 et de l'hexokinase 2 (99). L'inhibition de la voie glycolytique a réduit de manière significative la synthèse d'ARN du DENV et la production de virions infectieux, révélant que le DENV peut remodeler la glycolyse cellulaire pour maintenir sa réplication (99). Il est intéressant de noter que les protéines DENV ont des effets différents sur le métabolisme de l’hôte. La protéine DENV NS1 interagit avec GAPDH pour améliorer l'activité glycolytique de GADPH (100). Cependant, l'interaction de la protéine DENV NS3 avec GAPDH a entraîné une réduction de l'activité de glycolyse de GAPDH (101). L’infection par le VHC et le DENV peut remodeler le métabolisme cellulaire, améliorer l’oxydation des acides gras mitochondriaux et fournir de l’énergie (102-104). Pendant ce temps, l’inhibition du transport des acides gras vers les mitochondries et la régulation de l’oxydation peuvent affecter la réplication virale (103). Le virus Zika peut utiliser les ressources de l'hôte et reprogrammer le métabolisme cellulaire dans différentes cellules pour réguler l'état de la cellule dans différentes voies métaboliques, facilitant ainsi son auto-réplication (105-108). Le VIH se réplique dans les lymphocytes T CD4+ et conduit à une reprogrammation métabolique de la phosphorylation oxydative à la glycolyse aérobie (109). L'infection par le VIH induit l'augmentation du transporteur de glucose-1, l'absorption de plus de glucose et la régulation positive des enzymes glycolytiques lactate déshydrogénase A (LDHA) hexokinase-1, activant ainsi la glycolyse aérobie, propice à Transcription inverse, intégration et production de virions du VIH [110-113]. En plus d'augmenter la glycolyse aérobie, les lymphocytes T CD4+ infectés par le VIH peuvent provoquer le métabolisme de la glutamine et réutiliser la glutamine lors d'une infection productive par le VIH [114,115]. En plus du glucose et de la glutamine comme principales sources d'énergie, le VIH utilise également l'oxydation des acides gras comme source d'énergie pour infecter les cellules T CD4+ [115]. Une étude récente a montré que l'infection par le VIH induit une glycolyse aérobie, qui aide à contrôler la qualité du virus en contrôlant les facteurs contenus dans les particules pour maintenir le pouvoir infectieux (116). Bien que le métabolisme mitochondrial soit étroitement lié à l’infection virale, le mécanisme par lequel les virus ciblent le métabolisme mitochondrial et la manière dont les virus utilisent l’énergie produite par le métabolisme cellulaire restent flous.
6. Remarques finales
Au cours des dernières décennies, il a été démontré que les mitochondries jouent un rôle important dans l’infection virale et dans l’immunité innée de l’hôte ; cependant, le rôle des mitochondries dans l’interaction hôte-virus doit être étudié plus en détail. Les infections virales peuvent créer une niche écologique viable en manipulant la fonction mitochondriale. Le virus induit la mort cellulaire induite par les mitochondries et le système immunitaire inné médié par les mitochondries pour faciliter sa réplication et sa transmission en régulant la dynamique mitochondriale. Ces dernières années, le rôle des mitochondries en tant que centre de régulation du métabolisme cellulaire a attiré davantage d’attention. Les virus peuvent manipuler le métabolisme cellulaire, reprogrammer les voies métaboliques et réutiliser les métabolites pour maintenir des niches virales dans les cellules. Cependant, la recherche sur les mitochondries et leur métabolisme en est encore à ses balbutiements. L’exploration des mécanismes par lesquels les virus utilisent le métabolisme cellulaire médié par les mitochondries pour maintenir l’infection constitue un domaine passionnant pour les recherches futures.
Les références
1. Kiriyama, Y. ; Nochi, H. Mécanismes de contrôle de qualité intra et intercellulaire des mitochondries. Cellules 2017, 7, 1. [CrossRef] [PubMed]
2. Hales, KG ; Fuller, MT Fusion mitochondriale régulée par le développement et médiée par une GTPase conservée, nouvelle et prédite. Cellule 1997, 90, 121-129. [Référence croisée]
3. Chen, H. ; Detmer, SA ; Ewald, AJ; Griffin, EE; Fraser, SE ; Chan, DC Les mitofusines Mfn1 et Mfn2 régulent de manière coordonnée la fusion mitochondriale et sont essentielles au développement embryonnaire. J.Cell Biol. 2003 : 160, 189-200. [Référence croisée]
4. Chen, H. ; Chomyn, A. ; Chan, DC La perturbation de la fusion entraîne une hétérogénéité et un dysfonctionnement mitochondriaux. J. Biol. Chimique. 2005, 280, 26185-26192. [Référence croisée]
5. Cipolat, S. ; Martins de Brito, O. ; Dal Zilio, B. ; Scorrano, L. OPA1 nécessite la mitofusine 1 pour favoriser la fusion mitochondriale. Proc. Natl. Acad. Sci. États-Unis 2004, 101, 15927-15932. [Référence croisée] [PubMed]
6. Koshiba, T. ; Detmer, SA ; Kaiser, JT ; Chen, H. ; McCaffery, JM; Chan, DC Base structurelle de l'attachement mitochondrial par les complexes de mitofusine. Science 2004, 305, 858–862. [Référence croisée]
7. Cao, YL; Meng, S. ; Chen, Y. ; Feng, JX ; Gu, DD; Yu, B. ; Li, YJ; Yang, JY ; Liao, S. ; Chan, DC; et coll. Les structures Mfn1 révèlent une dimérisation déclenchée par les nucléotides, essentielle à la fusion mitochondriale. Nature 2017, 542, 372-376. [Référence croisée]
8. Otera, H. ; Mihara, K. Mécanismes moléculaires et fonctions physiologiques de la dynamique mitochondriale. J. Biochimie. 2011, 149, 241-251. [Référence croisée]
9. Rojo, M. ; Legros, F. ; Château, D. ; Lombès, A. Topologie membranaire et ciblage mitochondrial des mitofusines, homologues mammifères omniprésents de la transmembranaire. J. Cell Sci. GTPase Fzo. 2002, 115, 1663-1674.
10. Anand, R. ; Attendez.; Boulanger, MJ ; Kladt, N. ; Schauss, AC; Rugarli, E. ; Langer, T. Les protéases i-AAA YME1L et OMA1 clivent OPA1 pour équilibrer la fusion et la fission mitochondriales. J.Cell Biol. 2014, 204, 919-929. [Référence croisée] [PubMed]
11. Tondera, D. ; Grandemange, S. ; Jourdain, A. ; Karbowski, M. ; Mattenberger, Y. ; Herzig, S. ; Da Cruz, S. ; Clerc, P. ; Raschke, moi; Merkwith, C. ; et coll. SLP-2 est nécessaire pour l'hyperfusion mitochondriale induite par le stress. EMBO J. 2009, 28, 1589-1600. [Référence croisée] [PubMed]
12. Ingerman, E. ; Perkins, EM; Marin, M. ; Mears, JA; McCaffery, JM; Hinshaw, JE; Nunnari, J. Dnm1 forme des spirales structurellement adaptées aux mitochondries adaptées. J.Cell Biol. 2005, 170, 1021-1027. [Référence croisée]
13. Ji, WK; Trappe, AL ; Merrill, RA; Strack, S. ; Les filaments Higgs, HN Actin ciblent la maturation oligomérique de la dynamine GTPase Drp1 vers les sites de fission mitochondriale. Elife 2015, 4, e11553. [Référence croisée] [PubMed]
14. Taguchi, N. ; Ishihara, N. ; Jofuku, A. ; D'accord, T. ; Mihara, K. La phosphorylation mitotique de la GTPase Drp1 liée à la dynamine participe à la fission mitochondriale. J. Biol. Chimique. 2007, 282, 11521-11529. [Référence croisée] [PubMed]
15. Saito, T. ; Non, J. ; D'accord, SI ; Mukai, R. ; Monden, Y. ; Maejima, Y. ; Ikeda, Y. ; Sciarretta, S. ; Liu, T. ; Li, H. ; et coll. Une voie alternative de mitophagie médiée par Rab9 protège le cœur contre l’ischémie. J. Clin. Enquête. 2019, 129, 802-819. [Référence croisée]
16. Chang, CR ; Blackstone, C. La phosphorylation cyclique de la protéine kinase dépendante de l'AMP de Drp1 régule son activité GTPase et sa morphologie mitochondriale. J. Biol. Chimique. 2007, 282, 21583-21587. [Référence croisée] [PubMed]
17. Richter, V. ; Singh, AP; Kvansakul, M. ; Ryan, MT ; Osellame, LD Diviser la centrale électrique : aperçus structurels du mécanisme de fission mitochondriale. Cellule Mol. Sciences de la vie. 2015, 72, 3695-3707. [Référence croisée]
18. Yoon, Y. ; Krueger, EW; Oswald, BJ; McNiven, MA La protéine mitochondriale hFis1 régule la fission mitochondriale dans les cellules de mammifères grâce à une interaction avec la protéine de type dynamine DLP1. Mol. Biol cellulaire. 2003, 23, 5409-5420. [Référence croisée]
19. Otera, H. ; Wang, C. ; Cléland, MM ; Setoguchi, K. ; Yokota, S. ; Youle, RJ; Mihara, K. Mff est un facteur essentiel pour le recrutement mitochondrial de Drp1 lors de la fission mitochondriale dans les cellules de mammifères. J.Cell Biol. 2010, 191, 1141-1158. [Référence croisée]
20. Yu, R. ; Jin, SB ; Lendahl, U. ; Nistér, M. ; Zhao, J. Human Fis1 régule la dynamique mitochondriale par l'inhibition de la machinerie de fusion. EMBO J. 2019, 38, e99748. [Référence croisée]
21. Palmer, CS ; Osellame, LD; Lainé, D. ; Koutsopoulos, OS ; Frazier, AE; Ryan, MT MiD49 et MiD51, nouveaux composants de la machinerie de fission mitochondriale. EMBO Rep.2011, 12, 565-573. [Référence croisée]
22. Zhao, J. ; Liu, T. ; Jin, S. ; Wang, X. ; Qu, M. ; Uhlén, P. ; Tomilin, N. ; Choupliakov, O. ; Lendahl, U. ; Nistér, M. Human MIEF1 recrute Drp1 dans les membranes externes mitochondriales et favorise la fusion mitochondriale plutôt que la fission. EMBO J. 2011, 30, 2762-2778. [Référence croisée]
23. Barbaro, G. ; Di Lorenzo, G. ; Asti, A. ; Ribersani, M. ; Belloni, G. ; Grégorio, B. ; Filice, G. ; Barbarini, G. Altérations mitochondriales hépatocellulaires chez les patients atteints d'hépatite C chronique : résultats ultrastructuraux et biochimiques. Suis. J. Gastroentérol. 1999, 94, 2198-2205. [Référence croisée]
24. Schwer, B. ; Ren, S. ; Pietschmann, T. ; Kartenbeck, J. ; Kaehlcke, K. ; Bartenschlager, R. ; Yens, TS ; Ott, M. Ciblage de la protéine centrale du virus de l'hépatite C vers les mitochondries via un nouveau motif de localisation C-terminal. J. Virol. 2004, 78, 7958-7968. [Référence croisée] [PubMed]
25. Korenaga, M. ; Wang, T. ; Li, Y. ; Showalter, LA ; Chan, T. ; Soleil, J. ; Weinman, SA La protéine centrale du virus de l'hépatite C inhibe le transport des électrons mitochondriaux et augmente la production d'espèces réactives de l'oxygène (ROS). J. Biol. Chimique. 2005, 280, 37481-37488. [Référence croisée] [PubMed]
26. Machida, K. ; Cheng, KT; Lai, CK; Jeng, KS; Chanté, VM; Lai, MM Le virus de l'hépatite C déclenche une transition de perméabilité mitochondriale avec la production d'espèces réactives de l'oxygène, entraînant des dommages à l'ADN et l'activation de STAT3. J. Virol. 2006, 80, 7199-7207. [Référence croisée] [PubMed]
27. Wang, T. ; Campbell, RV ; Yi, MK ; Citron, SM ; Weinman, SA Rôle de la protéine centrale du virus de l'hépatite C dans le dysfonctionnement mitochondrial induit par le virus. J. Viral. Hépat. 2010, 17, 784-793. [Référence croisée]
28. Kim, SJ; Syed, GH ; Khan, M. ; Chiu, WW ; Sohail, MA ; Gish, RG; Siddiqui, A. Le virus de l’hépatite C déclenche la fission mitochondriale et atténue l’apoptose pour favoriser la persistance virale. Proc. Natl. Acad. Sci. États-Unis 2014, 111, 6413-6418. [Référence croisée]
29. Siu, GK ; Zhou, F. ; Yu, MK; Zhang, L. ; Wang, T. ; Liang, Y. ; Chen, Y. ; Chan, SC; Yu, S. La protéine NS5A du virus de l'hépatite C coopère avec la phosphatidylinositol 4-kinase III pour induire la fragmentation mitochondriale. Sci. Rapport 2016, 6, 23464. [CrossRef]
30. Hara, Y. ; Yanatori, moi; Ikeda, M. ; Kiyokage, E. ; Nishina, S. ; Tomiyama, Y. ; Toida, K. ; Kishi, F. ; Kato, N. ; Imamura, M. ; et coll. La protéine centrale du virus de l'hépatite C supprime la mitophagie en interagissant avec Parkin dans le contexte de la dépolarisation mitochondriale. Suis. J. Pathol. 2014, 184, 3026-3039. [Référence croisée]
31. Gou, H. ; Zhao, M. ; Xu, H. ; Yuan, J. ; Lui, W. ; Zhu, M. ; Ding, H. ; Yi, L. ; Chen, J. Le CSFV a induit la fission mitochondriale et la mitophagie pour inhiber l'apoptose. Oncotarget 2017, 8, 39382-39400. [Référence croisée]
32. Fan, S. ; Wu, K. ; Zhao, M. ; Yuan, J. ; Maman, S. ; Zhu, E. ; Chen, Y. ; Ding, H. ; Yi, L. ; Chen, J. L'inhibition de la LDHB induit la mitophagie et facilite la progression de l'infection par le CSFV. Autophagie 2020, 16, 1–20. [Référence croisée] [PubMed]
33. Xie, B. ; Zhao, M. ; Chanson, D. ; Wu, K. ; Yi, L. ; Li, W. ; Li, X. ; Wang, K. ; Chen, J. Induction de l'autophagie et suppression de la sécrétion d'IFN de type I par le CSFV. Autophagie 2020, 16, 1-23. [Référence croisée]
34. Barbier, V. ; Lang, D. ; Valois, S. ; Rothman, AL ; Medin, CL Le virus de la dengue induit un allongement des mitochondries en raison d'une altération de la fission mitochondriale déclenchée par Drp1-. Virologie 2017, 500, 149-160. [Référence croisée]
35. Yu, CY; Liang, JJ; Li, JK ; Lee, YL; Chang, BL; Su, CI; Huang, WJ; Lai, MM; Lin, YL Le virus de la dengue altère la fusion mitochondriale en clivant les mitofusines. Pathog PLoS. 2015, 11, e1005350. [Référence croisée]
36. Yoo, YS ; Parc, YJ ; Lee, HS; Oanh, NTK ; Cho, MON ; Héo, J. ; Lee, ES ; Cho, H. ; Parc, YY ; Cho, H. Mitochondria ubiquitin ligase, 5 MARS résout les agrégats de protéines du virus X de l'hépatite B dans la pathogenèse du foie. Mort cellulaire Dis. 2019, 10, 938. [CrossRef] [PubMed]
37. Kim, SJ; Khan, M. ; Quan, J. ; Jusqu'à, A. ; Subramani, S. ; Siddiqui, A. Le virus de l'hépatite B perturbe la dynamique mitochondriale : induit la fission et la mitophagie pour atténuer l'apoptose. Pathog PLoS. 2013, 9, e1003722. [Référence croisée] [PubMed]
38. Chen, W. ; Calvo, Pennsylvanie ; Malide, D. ; Gibbs, J. ; Schubert, U. ; Bacik, I. ; Basta, S. ; O'Neill, R. ; Schickli, J. ; Palese, P. ; et coll. Une nouvelle protéine mitochondriale du virus de la grippe A qui induit la mort cellulaire. Nat. Méd. 2001, 7, 1306-1312. [Référence croisée]
39. Gibbs, JS; Malide, D. ; Hornung, F. ; Bennink, JR; Yewdell, JW La protéine PB1-F2 du virus de la grippe A cible la membrane mitochondriale interne via une hélice amphipathique de base prévue qui perturbe la fonction mitochondriale. J. Virol. 2003, 77, 7214-7224. [Référence croisée]
40. Yamada, H. ; Chounan, R. ; Higashi, Y. ; Kurihara, N. ; Kido, H. Séquence de ciblage mitochondrial de la protéine PB1-F2 du virus de la grippe A et sa fonction dans les mitochondries. FEBS Lett. 2004, 578, 331-336. [Référence croisée] [PubMed]
41. Yoshizumi, T. ; Ichinohe, T. ; Sasaki, O. ; Otera, H. ; Kawabata, S. ; Mihara, K. ; Koshiba, T. La protéine du virus Inflfluenza A PB1-F2 se déplace dans les mitochondries via les canaux Tom40 et altère l'immunité innée. Nat. Commun. 2014, 5, 4713. [Réf. croisée]
42. Wang, R. ; Zhu, Y. ; Ren, C. ; Yang, S. ; Tian, S. ; Chen, H. ; Jin, M. ; Zhou, H. La protéine du virus Inflfluenza A PB1-F2 altère l'immunité innée en induisant la mitophagie. Autophagie 2021, 17, 496-511. [Référence croisée]
43. Pila-Castellanos, I. ; Molino, D. ; McKellar, J. ; Lignes, L. ; Da Graça, J. ; Tauziet, M. ; Chanteloup, L. ; Mikaelian, I. ; Meyniel-Schicklin, L. ; Codogno, P. ; et coll. Altération morphodynamique mitochondriale induite par l'infection par le virus de la grippe comme nouvelle stratégie antivirale. Pathog PLoS. 2021, 17, e1009340.
44. Cornillez-Ty, CT ; Liao, L. ; Yates, JR, 3e ; Kuhn, P. ; Buchmeier, MJ La protéine non structurale 2 du coronavirus du syndrome respiratoire aigu sévère interagit avec un complexe protéique hôte impliqué dans la biogenèse mitochondriale et la signalisation intracellulaire. J. Virol. 2009, 83, 10314-10318. [Référence croisée]
45. Merkwith, C. ; Langer, T. Fonction interdite dans les mitochondries : rôles essentiels pour la prolifération cellulaire et la morphogenèse des crêtes. Biochimie. Biophysique. Actes 2009, 1793, 27-32. [Référence croisée]
46. Shi, CS ; Qi, HY; Boularan, C. ; Huang, NN; Abu-Asab, M. ; Shelhamer, JH; Kehrl, JH Le cadre de lecture ouvert du coronavirus du SRAS -9b supprime l'immunité innée en ciblant les mitochondries et le signalosome MAVS/TRAF3/TRAF6. J. Immunol. 2014, 193, 3080-3089. [Référence croisée] [PubMed]
47. Singh, M. ; Bansal, V. ; Feschotte, C. Une carte d'expression d'ARN unicellulaire des facteurs d'entrée du coronavirus humain. Cell Rep.2020, 32, 108175. [CrossRef] [PubMed]
48. Gordon, DE; Jang, directeur général ; Bouhaddou, M. ; Xu, J. ; Obernier, K. ; Blanc, KM ; O'Meara, MJ; Rezelj, VV; Guo, JZ; Swaney, DL; et coll. Une carte d'interaction protéique du SRAS-CoV-2 révèle des cibles pour la réutilisation des médicaments. Nature 2020, 583, 459-468. [Référence croisée] [PubMed]
49. Acehan, D. ; Jiang, X. ; Morgan, DG ; Heuser, JE; Wang, X. ; Akey, CW Structure tridimensionnelle de l'apoptosome : implications pour l'assemblage, la liaison procaspase-9 et l'activation. Mol. Cellule 2002, 9, 423-432. [Référence croisée]
50. Nomura-Takigawa, Y. ; Nagano-Fujii, M. ; Deng, L. ; Kitazawa, S. ; Ishido, S. ; Sada, K. ; Hotta, H. La protéine non structurale 4A du virus de l'hépatite C s'accumule sur les mitochondries et rend les cellules sujettes à l'apoptose médiée par les mitochondries. J. Général Virol. 2006, 87, 1935-1945. [Référence croisée] [PubMed]
51. Chiou, HL; Hsieh, YS; Hsieh, M. ; Chen, TY HCV E2 peut induire l'apoptose des cellules Huh-7 via une voie de caspase liée aux mitochondries. Biochimie. Biophysique. Rés. Commun. 2006, 345, 453-458. [Référence croisée]
52. Lee, Saskatchewan ; Parc, SO ; Joe, Colorado ; Kim, YS L'interaction de la protéine centrale du VHC avec la protéine 14-3-3epsilon libère Bax pour activer l'apoptose. Biochimie. Biophysique. Rés. Commun. 2007, 352, 756-762. [Référence croisée] [PubMed]
53. Zhao, P. ; Han, T. ; Guo, JJ; Zhu, SL; Wang, J. ; Ao, F. ; Jing, MZ; Elle, YL ; Wu, ZH; Oui, LB HCV NS4B induit l’apoptose par la voie de la mort mitochondriale. VirusRés. 2012, 169, 1-7. [Référence croisée] [PubMed]
54. Javé, F. ; Manzoor, S. La protéine NS4A non structurelle du génotype 3a du VHC induit la mort médiée par les mitochondries en activant Bax et la cascade des caspases. Microbe. Pathogène. 2018, 124, 346-355. [Référence croisée] [PubMed]
55. Takada, S. ; Shirakata, Y. ; Kaneniwa, N. ; Koike, K. L'association de la protéine X du virus de l'hépatite B avec les mitochondries provoque l'agrégation des mitochondries à la périphérie nucléaire, conduisant à la mort cellulaire. Oncogène 1999, 18, 6965-6973. [Référence croisée] [PubMed]
56. Nasirudeen, AM; Wang, L. ; Liu, DX Induction de la voie de mort cellulaire p53-dépendante et médiée par les mitochondries par l'infection par le virus de la dengue de cellules humaines et animales. Les microbes infectent. 2008, 10, 1124-1132. [Référence croisée]
57. Gao, Wyoming ; Couvercle.; Cai, DE; Huang, XY; Zheng, PAR ; Huang, YH ; Chen, ZX; Wang, XZ La protéine X du virus de l'hépatite B sensibilise les cellules HL-7702 à l'apoptose induite par le stress oxydatif grâce à la modulation du pore de transition de perméabilité mitochondriale. Oncol. Rapport 2017, 37, 48-56. [Référence croisée] [PubMed]
58. Kim, HJ; Kim, SY; Kim, J. ; Lee, H. ; Choi, M. ; Kim, JK ; Ahn, JK La protéine X du virus de l'hépatite B induit l'apoptose en améliorant la translocation de Bax vers les mitochondries. IUBMB Vie 2008, 60, 473-480. [Référence croisée]
59. Padhan, K. ; Minakshi, R. ; Towhed, MAB ; Jameel, S. La protéine du coronavirus 3a du syndrome respiratoire aigu sévère active la voie de la mort mitochondriale via l'activation de la MAP kinase p38. J. Général Virol. 2008, 89, 1960-1969. [Référence croisée] [PubMed]
60. Zhang, L. ; Wei, L. ; Jiang, D. ; Wang, J. ; Cong, X. ; Fei, R. La protéine nucléocapside du SRAS-CoV a induit l'apoptose du COS-1 médiée par la voie mitochondriale. Artif. Substitut de sang de cellules. Immobile. Biotechnologie. 2007, 35, 237-253. [Référence croisée]
61. Chan, CM; Maman, CW ; Chan, Wyoming ; Chan, HY La protéine membranaire du SRAS-Coronavirus induit l'apoptose en modulant la voie de survie Akt. Arch Biochimie. Biophysique. 2007, 459, 197-207.
62. Guerrero, R. ; Guerrero, C. ; Acosta, O. Induction de la mort cellulaire dans la lignée cellulaire de leucémie lymphoblastique aiguë humaine Reh par infection par l'isolat de rotavirus Wt1-5. Biomédicaments 2020, 8, 242. [CrossRef] [PubMed]
63. Martin-Latil, S. ; Mousson, L. ; Autret, A. ; Colbère-Garapin, F. ; Blondel, B. Bax est activé lors de l'apoptose induite par le rotavirus par la voie mitochondriale. J. Virol. 2007, 81, 4457-4464. [Référence croisée] [PubMed]
64. Bhowmick, R. ; Halder, UC ; Chattopadhyay, S. ; Nayak, MK; Chawla-Sarkar, M. La protéine non structurale 1 codée par le rotavirus module la machinerie apoptotique cellulaire en ciblant la protéine suppresseur de tumeur p53. J. Virol. 2013, 87, 6840-6850. [Référence croisée]
65. Mukherjee, A. ; Patra, U. ; Bhowmick, R. ; Chawla-Sarkar, M. La protéine non structurale 4 du rotaviral déclenche la fragmentation mitochondriale dépendante de la protéine liée à la dynamine 1- pendant l'infection. Microbiol cellulaire. 2018, 20, e12831. [Référence croisée] [PubMed]
66. Zamarin, D. ; García-Sastre, A. ; Xiao, X. ; Wang, R. ; Palese, P. Inflfluenza virus PB1-La protéine F2 induit la mort cellulaire via les mitochons secs ANT3 et VDAC1. Pathog PLoS. 2005, 1, e4. [Référence croisée]
67. Yang, S. ; Gorshkov, K. ; Lee, EM; Xu, M. ; Cheng, YS ; Soleil, N. ; Soheilian, F. ; de Val, N. ; Ming, G. ; Chanson, H. ; et coll. Apoptose neuronale induite par le virus Zika via une fragmentation mitochondriale accrue. Devant. Microbiol. 2020, 11, 598203. [Réf. croisée]
68. Neumann, S. ; El Maadidi, S. ; Faletti, L. ; Haun, F. ; Labib, S. ; Schejtman, A. ; Maurer, U. ; Borner, C. Comment les virus contrôlent-ils l'apoptose médiée par les mitochondries ? VirusRés. 2015, 209, 45-55. [Référence croisée] [PubMed]
69. Maiuri, MC; Zalckvar, E. ; Kimchi, A. ; Kroemer, G. Manger soi-même et s'auto-tuer : diaphonie entre autophagie et apoptose. Nat. Le révérend Mol. Biol cellulaire. 2007, 8, 741-752. [Référence croisée]
70. Li, S. ; Wang, J. ; Zhou, A. ; Khan, FA; Hu, L. ; Zhang, S. Le virus du syndrome reproducteur et respiratoire porcin déclenche la fission mitochondriale et la mitophagie pour atténuer l'apoptose. Oncotarget 2016, 7, 56002-56012.
71. Meng, G. ; Xia, M. ; Wang, D. ; Chen, A. ; Wang, Y. ; Wang, H. ; Yu, D. ; Wei, J. Mitophagy favorise la réplication du virus oncolytique de la maladie de Newcastle en bloquant l'apoptose intrinsèque des cellules cancéreuses du poumon. Oncotarget 2014, 5, 6365-6374.
72. Freundt, CE; Yu, L. ; Parc, E. ; Lénardo, MJ ; Xu, XN Déterminants moléculaires pour la localisation subcellulaire de la protéine 3b du cadre de lecture ouvert du coronavirus du syndrome respiratoire aigu sévère. J. Virol. 2009, 83, 6631-6640. [Référence croisée]
73. Bojkova, D. ; Klann, K. ; Koch, B. ; Krause, D. ; Ciesek, S. ; Cinatl, J. ; Münch, C. La protéomique des cellules hôtes infectées par le SRAS-CoV-2- révèle des cibles thérapeutiques. Nature 2020, 583, 469-472. [Référence croisée] [PubMed]
74. Meylan, E. ; Curran, J. ; Hofmann, K. ; Moradpour, D. ; Classeur, M. ; Bartenschlager, R. ; Tschopp, J. Cardif est une protéine adaptatrice de la voie antivirale RIG-I et est ciblée par le virus de l'hépatite C. Nature 2005, 437, 1167-1172. [Référence croisée] [PubMed]
75. Li, XD ; Soleil, L. ; Seth, RB; Pineda, G. ; Chen, ZJ La protéase NS3/4A du virus de l'hépatite C clive la protéine de signalisation antivirale mitochondriale des mitochondries pour échapper à l'immunité innée. Proc. Natl. Acad. Sci. États-Unis 2005, 102, 17717-17722. [Référence croisée] [PubMed]
76. Feng, H. ; Ponceuse, AL ; Moreira-Soto, A. ; Yamane, D. ; Drexler, JF; Lemon, protéases SM Hepatovirus 3ABC et évolution de la protéine de signalisation antivirale mitochondriale (MAVS). J. Hépatol. 2019, 71, 25-34. [Référence croisée] [PubMed]
77. Qian, S. ; Fan, W. ; Liu, T. ; Wu, M. ; Zhang, H. ; Cui, X. ; Zhou, Y. ; Hu, J. ; Wei, S. ; Chen, H. ; et coll. Le virus de Seneca Valley supprime la production d’interféron de type I de l’hôte en ciblant les protéines adaptatrices MAVS, TRIF et TANK pour le clivage. J. Virol. 2017, 91, e00823-17. [Référence croisée] [PubMed]
78. Wei, C. ; Ni, C. ; Chanson, T. ; Liu, Y. ; Yang, X. ; Zheng, Z. ; Jia, Y. ; Yuan, Y. ; Guan, K. ; Xu, Y. ; et coll. La protéine X du virus de l’hépatite B perturbe l’immunité innée en régulant négativement la protéine de signalisation antivirale mitochondriale. J. Immunol. 2010, 185, 1158-1168. [Référence croisée]
79. Soleil, Y. ; Zheng, H. ; Yu, S. ; Ding, Y. ; Wu, W. ; Mao, X. ; Liao, Y. ; Meng, C. ; Ur Rehman, Z. ; Tan, L. ; et coll. La protéine V du virus de la maladie de Newcastle dégrade la protéine de signalisation antivirale mitochondriale pour inhiber la production d'interféron de type I de l'hôte via l'ubiquitine Ligase RNF5 E3. J. Virol. 2019, 93, e00322-19. [Référence croisée]
80. Ding, S. ; Zhu, S. ; Ren, L. ; Feng, N. ; Chanson, Y. ; Ge, X. ; Li, B. ; Flavell, RA; Greenberg, HB Rotavirus VP3 cible la dégradation du MAVS afin d'inhiber l'expression de l'interféron de type III dans les cellules épithéliales intestinales. Elife 2018, 7, e39494. [Référence croisée] [PubMed]


